


Solutions
De la sélection des produits et de la documentation qualité à l’emballage et à la livraison, nous aidons nos clients à mettre en place une chaîne d’approvisionnement en produits chimiques plus fiable.
Quels documents doivent accompagner les matières premières pharmaceutiques
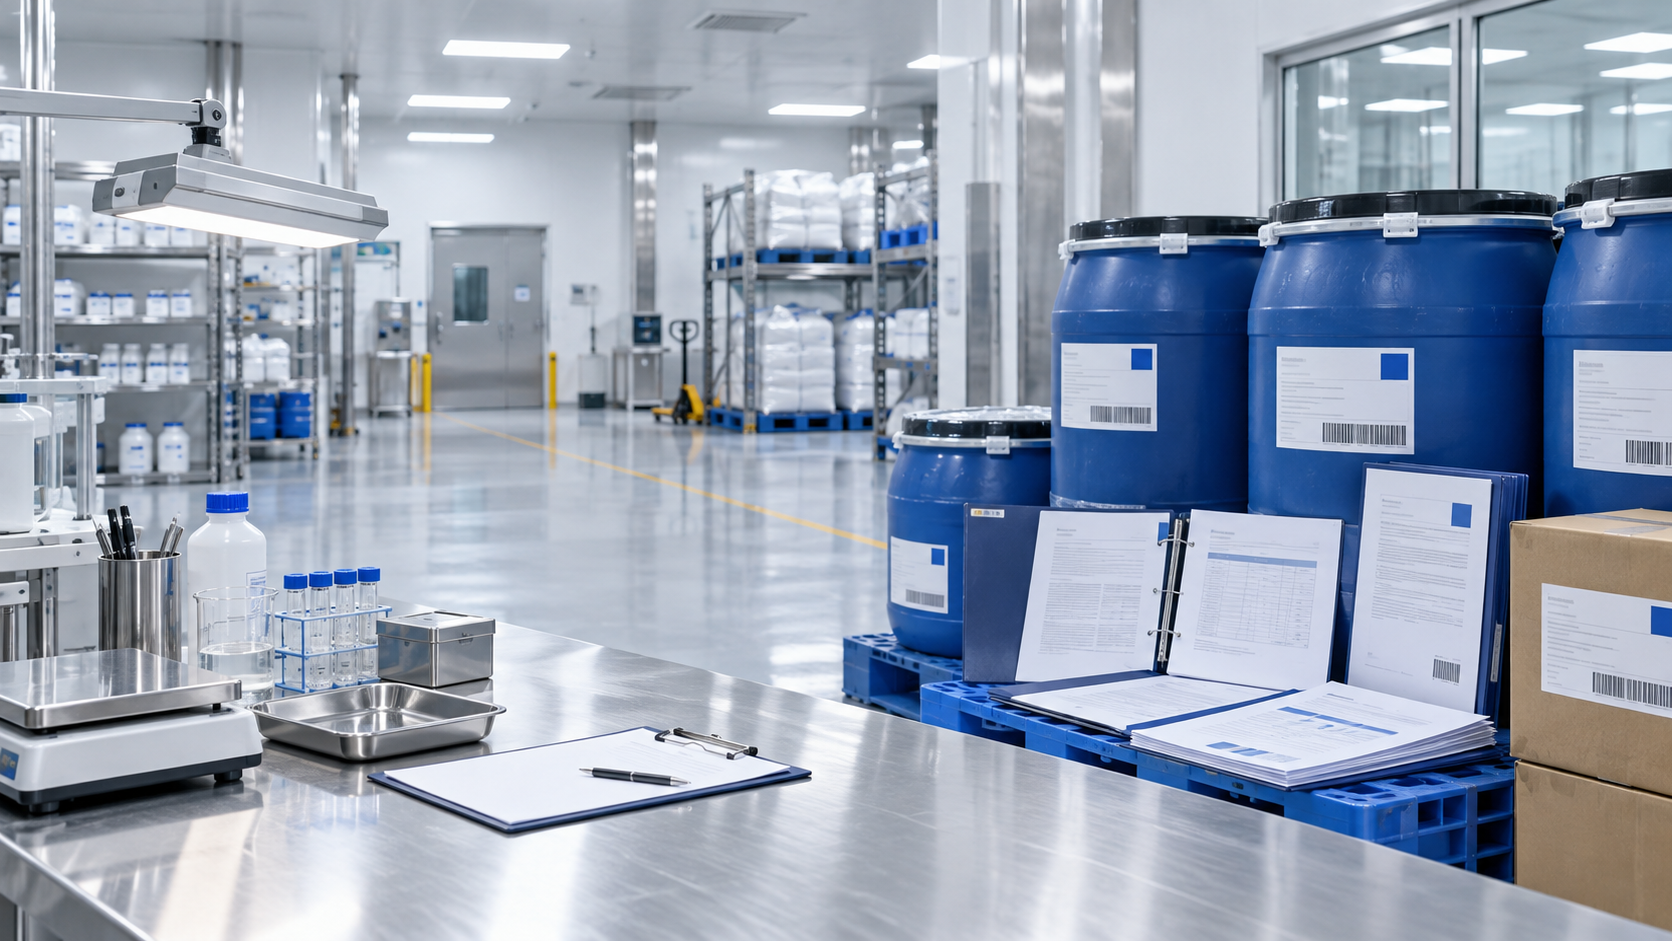
Une livraison de matières premières pharmaceutiques peut sembler conforme à la réception — emballage intact, étiquettes correctes et quantité attendue — tout en créant une grave lacune dans le système qualité si sa documentation est incomplète ou incohérente. Lors de la levée de quarantaine, de l’examen de la qualification d’un fournisseur, de l’investigation d’une déviation ou d’un audit, le document manquant n’est souvent pas uniquement un résultat d’analyse. Il peut s’agir d’un lien de lot imprécis, d’une fiche de données de sécurité obsolète ou d’une déclaration non confirmée concernant l’origine et le statut de fabrication.
Au minimum, chaque lot doit être accompagné de documents établissant l’identité, la qualité, la traçabilité, la sécurité de manipulation et le statut réglementaire applicable. Le dossier exact dépend de la matière, de l’utilisation prévue et de l’accord qualité conclu avec l’acheteur, mais un certificat d’analyse, une fiche de données de sécurité et des informations de traçabilité au niveau du lot sont généralement indispensables.
Documents devant accompagner chaque lot
Le certificat d’analyse (CoA) est généralement le principal document de libération. Il doit identifier clairement la matière et relier le lot livré au lot analysé. Un CoA exploitable comprend généralement le nom du produit ou le nom approuvé de la matière, le numéro de lot, les méthodes d’analyse ou leurs références, le cas échéant, les limites des spécifications, les résultats obtenus, la date de libération ou de nouvelle analyse, ainsi que l’approbation de la fonction qualité responsable. Une mention telle que « conforme » ne peut être acceptable que si les spécifications convenues et les références des méthodes sont déjà contrôlées ailleurs ; elle ne doit pas empêcher le destinataire de déterminer ce qui a réellement été évalué.
Pour les matières premières pharmaceutiques, vérifiez que le CoA correspond aux spécifications d’achat et non simplement à la qualité commerciale générale du fournisseur. Portez une attention particulière à la base de calcul du dosage, aux limites d’impuretés, aux solvants résiduels, à l’humidité ou à la perte à la dessiccation, aux exigences relatives à la granulométrie, aux limites microbiologiques le cas échéant, ainsi qu’aux informations sur les impuretés élémentaires lorsque l’application prévue l’exige.
- Certificat d’analyse : preuve propre au lot que la matière satisfait aux spécifications convenues.
- Fiche de données de sécurité (SDS) : informations à jour sur les dangers, le stockage, la maîtrise de l’exposition, les interventions en cas de déversement, le transport et l’élimination.
- Documents commerciaux et d’expédition : liste de colisage, facture, document de transport et identification des conteneurs ou colis correspondant à l’expédition.
- Enregistrement de traçabilité du lot : lien entre le lot du fournisseur, le site de fabrication ou de reconditionnement, le cas échéant, les numéros des colis et la quantité livrée.
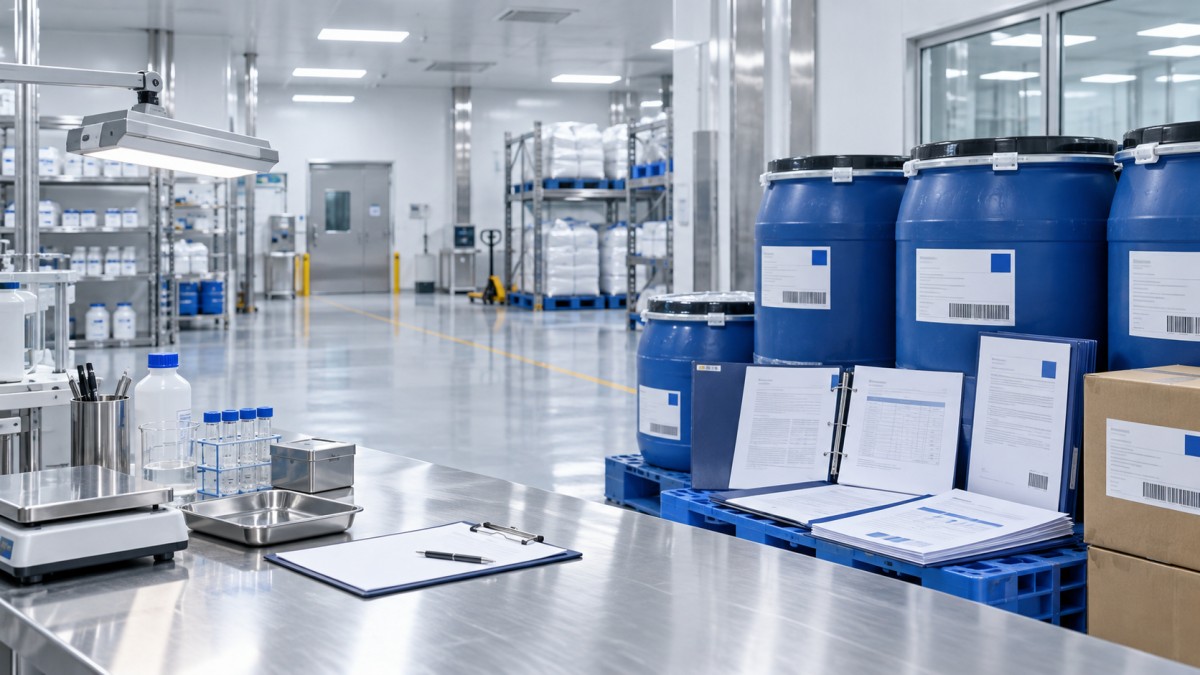
La traçabilité ne se limite pas à un numéro de lot sur l’étiquette
Un numéro de lot n’est utile que s’il reste cohérent dans le CoA, sur les étiquettes, dans les documents d’expédition et dans toute notification de modification ou de qualité. Les équipes de réception doivent comparer ces éléments avant de libérer la matière de quarantaine. Toute différence d’un seul caractère, une date de nouvelle analyse différente ou un CoA établi pour un lot parent sans relation documentée avec le sous-lot livré doit faire l’objet d’un examen avant utilisation.
Lorsque des matières sont reconditionnées, mélangées, réétiquetées ou distribuées par plusieurs parties, des enregistrements supplémentaires peuvent être nécessaires pour préserver la chaîne de traçabilité. Il peut s’agir d’enregistrements de reconditionnement, des CoA du fabricant d’origine et du distributeur, de déclarations de généalogie des lots et d’enregistrements des conditions de stockage ou de transport. L’objectif n’est pas de collecter des documents pour eux-mêmes, mais de démontrer que la matière analysée et approuvée est bien celle qui a été physiquement réceptionnée.
Déclarations éventuellement nécessaires avant approbation
Certains documents sont demandés dans le cadre de la qualification d’un fournisseur, pour une catégorie de matières ou lorsqu’un produit est destiné à un marché réglementé spécifique. Ils doivent être gérés dans le cadre du dossier documentaire approuvé, plutôt que demandés uniquement après qu’une question a été soulevée lors d’un audit.
Les déclarations réglementaires doivent être examinées quant à leur portée et à leur formulation. Une déclaration générique de conformité peut ne pas couvrir la forme pharmaceutique, le marché ou le procédé de fabrication effectivement évalué. Lorsqu’une conformité à une pharmacopée est revendiquée, la monographie applicable, son édition et la base des essais doivent être suffisamment précises pour permettre une évaluation au regard de l’exigence convenue.
Contrôle pratique à la réception
Avant que les matières soient transférées dans le stock approuvé, comparez le bon de commande, l’étiquette du conteneur, le CoA et la liste de colisage. Vérifiez le nom de la matière, la qualité, le numéro de lot, la quantité, les dates et les exigences de stockage. Vérifiez ensuite que le CoA est à jour, lisible, propre au lot et établi selon les spécifications approuvées. Examinez la date de révision de la SDS et assurez-vous que les informations sur les dangers sont accessibles au personnel de l’entrepôt et du laboratoire.
Mettez l’expédition en attente si la documentation est absente, contradictoire, modifiée sans explication ou ne permet pas d’établir le lien entre les colis livrés et les résultats d’analyse communiqués. Un CoA de remplacement fourni ultérieurement peut résoudre un problème administratif, mais il doit être évalué dans le cadre du processus établi de gestion des déviations ou de communication avec le fournisseur, et non utilisé pour remplacer l’enregistrement de réception d’origine.
Pour les matières présentant un risque plus élevé, le dossier documentaire peut également devoir inclure des preuves concernant les conditions de transport, l’état des emballages inviolables, la justification de la période avant nouvelle analyse ou des données analytiques justificatives. Le niveau de détail requis doit découler d’une évaluation documentée des risques liés à la matière et de l’accord qualité approuvé, et non d’une liste de documents standardisée.
Articles connexes
- ▶ Comment évaluer la traçabilité et les risques d’approvisionnement lors de l’achat d’extraits végétaux
- ▶ Quels documents les équipes qualité doivent-elles exiger pour les ingrédients de soins personnels ?
- ▶ Choisir des colorants et pigments pour les plastiques : résistance à la lumière, migration et stabilité thermique
- ▶ Quand la hausse des prix des ingrédients pour les soins personnels impose une reformulation
- ▶ Quelles sont les causes des variations de teinte dans les colorants et les pigments ?
- ▶ Comment la variabilité entre les lots affecte la qualité des matières premières pharmaceutiques